El rabdomiosarcoma es un tipo de sarcoma, un cáncer que se origina en los tejidos blandos (como músculos, tendones o cartílagos) o en el hueso. Específicamente, el rabdomiosarcoma embrionario (RMS) es un tumor maligno que se desarrolla en los tejidos blandos del cuerpo, generalmente en los músculos. Este tipo de cáncer es el más común de los sarcomas de tejidos blandos en niños y adolescentes, afectando principalmente a menores de 10 años, aunque puede diagnosticarse en niños mayores o adultos.
¿Qué es el Rabdomiosarcoma Embrionario?
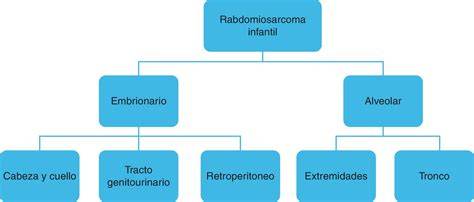
El rabdomiosarcoma embrionario es un tipo de cáncer que surge de células inmaduras (rabdomioblastos) que normalmente se convertirían en células musculares durante el desarrollo fetal. En este cáncer, estas células, en lugar de madurar, comienzan a crecer y multiplicarse de forma descontrolada, formando una masa tumoral. Aunque puede aparecer en cualquier parte del cuerpo, se localiza con mayor frecuencia en la cabeza y el cuello, el sistema genitourinario (vejiga, vagina, testículos o vías urinarias), o en las extremidades. Es un tumor agresivo y de rápido crecimiento, pero muchos casos responden bien al tratamiento.
Tipos de Rabdomiosarcoma
Existen varios subtipos de rabdomiosarcoma, cada uno con características particulares:
- Rabdomiosarcoma embrionario: Es el tipo más común y suele presentarse más a menudo en el área de la cabeza y el cuello, los órganos genitales y urinarios, o en cualquier parte del cuerpo. Afecta principalmente a niños menores de 6 años.
- Rabdomiosarcoma alveolar: Este tipo tiende a crecer y propagarse más rápidamente. Se presenta con mayor frecuencia en los brazos o las piernas, el tórax, el abdomen, los órganos genitales o el área anal. Suele ser más común en adolescentes y es, con frecuencia, más difícil de tratar.
- Rabdomiosarcoma de células fusiformes o esclerosante: Más a menudo se presenta en el área paratesticular (testículos o cordón espermático). Se conocen dos subtipos: uno más común en lactantes que se presenta en el tronco, y otro que afecta a niños, adolescentes y adultos.
- Rabdomiosarcoma pleomórfico: Es el tipo menos común y se caracteriza por cariotipos complejos y cambios numéricos y estructurales desequilibrados.
Causas y Factores de Riesgo
La causa exacta del rabdomiosarcoma aún se desconoce. Se origina cuando se producen cambios en el ADN de una célula en el tejido blando. Estos cambios hacen que las células crezcan y se multipliquen descontroladamente, formando un tumor. Con el tiempo, estas células cancerosas pueden desprenderse y diseminarse a otras partes del cuerpo.
Aunque la mayoría de los niños con rabdomiosarcoma no presentan factores de riesgo conocidos, se ha observado que ciertas condiciones aumentan la probabilidad de desarrollar esta enfermedad. Estos factores incluyen:
- Edad temprana: El rabdomiosarcoma afecta con mayor frecuencia a niños pequeños, especialmente menores de 10 años.
- Síndromes hereditarios: Con poca frecuencia, el rabdomiosarcoma se ha vinculado con síndromes genéticos que los niños heredan de sus padres. Entre los trastornos genéticos que pueden aumentar el riesgo se encuentran:
- Neurofibromatosis tipo 1 (NF1)
- Síndrome de Beckwith-Wiedemann
- Síndrome de Noonan
- Síndrome de Costello
- Síndrome DICER1
Signos y Síntomas
El rabdomiosarcoma embrionario puede ser difícil de reconocer en las primeras etapas, ya que los síntomas dependen de la ubicación del tumor en el cuerpo y pueden confundirse con enfermedades o lesiones infantiles comunes. El diagnóstico suele tardar en realizarse debido a la ausencia de síntomas o a que la aparición del tumor puede coincidir con una lesión reciente. El diagnóstico oportuno es crucial porque este cáncer se disemina rápidamente.
Manejo de Tumores de Tejido Blando en Pediatría
Los signos y síntomas más comunes varían según la localización del tumor:
1. Síntomas en la zona de la cabeza y el cuello
Cuando el tumor se desarrolla en la cabeza o el cuello, los síntomas suelen ser más visibles:
- Hinchazón o bulto alrededor de los ojos, las mejillas o el cuello.
- Protrusión del ojo (exoftalmos): el ojo parece "empujado" hacia adelante.
- Cambios en la visión: visión doble o borrosa.
- Dificultad para respirar o tragar (si el tumor está en la nariz o la garganta).
- Hemorragias nasales o secreción nasal que no se detiene.
- Dolores de cabeza.
- Párpado caído.
- Dolor de oído, pérdida de audición o hinchazón (si el tumor está en los oídos).
2. Síntomas en el sistema genitourinario
Cuando el rabdomiosarcoma afecta la vejiga, los riñones o los genitales, los síntomas pueden incluir:
- Dificultad para orinar o dolor al orinar.
- Sangre en la orina.
- Hinchazón en el abdomen o la ingle.
- Dolor pélvico o abdominal inferior.
- Sangrado vaginal en niñas.
- Control deficiente de la orina o problemas para tener deposiciones.
3. Síntomas en las extremidades y el cuerpo
Cuando el tumor se desarrolla en los músculos de los brazos, las piernas o el cuerpo, pueden experimentarse:
- Un bulto duro o hinchazón debajo de la piel que no desaparece.
- Dolor o sensibilidad en la zona afectada, a menudo sin una causa aparente de traumatismo.
- Movilidad limitada de los brazos o las piernas (si el tumor está cerca de las articulaciones).
4. Síntomas generales
En algunos casos, el tumor puede no ser visible ni palpable, pero el niño puede presentar síntomas generales de la enfermedad:
- Fatiga inexplicable y pérdida de energía.
- Pérdida de apetito y pérdida de peso.
- Fiebre o temperatura alta que no se puede explicar por una infección.
- Dolor de huesos si el cáncer se ha propagado a los huesos.
¿Cuándo se debe buscar atención médica?
Los padres deben estar alerta ante síntomas como hinchazón o bultos que no desaparecen, dolor inexplicable en las extremidades o el abdomen, dificultad para orinar o sangre en la orina, y problemas de visión o respiración. Si estos síntomas persisten durante más de unas semanas o empeoran, se debe buscar atención médica de inmediato. El diagnóstico temprano del rabdomiosarcoma embrionario aumenta significativamente las probabilidades de éxito del tratamiento.
Diagnóstico
El diagnóstico del rabdomiosarcoma embrionario requiere una evaluación exhaustiva y el uso de diversas pruebas. Las pruebas diagnósticas dependen en parte del sitio donde se forma el cáncer.
- Examen físico y antecedentes de salud: Evaluación del cuerpo para identificar cualquier signo de enfermedad, como masas o cualquier otra cosa que parezca anormal.
- Técnicas de diagnóstico por la imagen:
- Radiografía: Radiografía de los órganos y los huesos del interior del cuerpo, como los del tórax.
- Tomografía computarizada (TC): Procedimiento para el que se toma una serie de imágenes detalladas del interior del cuerpo (tórax, abdomen, pelvis, ganglios linfáticos) desde ángulos diferentes. A veces se inyecta un tinte para que los órganos o tejidos se destaquen con mayor claridad.
- Imágenes por resonancia magnética (IRM): Utiliza un imán, ondas de radio y una computadora para crear imágenes detalladas de áreas del interior del cuerpo (cráneo, encéfalo, ganglios linfáticos).
- Tomografía por emisión de positrones (TEP): Procedimiento para encontrar células de tumores malignos. Se inyecta una pequeña cantidad de glucosa radiactiva; las células tumorales se ven más brillantes en la imagen porque son más activas y absorben más glucosa.
- Gammagrafía ósea: Se inyecta material radiactivo para verificar si hay células en los huesos que se multiplican rápidamente, como las cancerosas.
- Aspiración de la médula ósea y biopsia: Extracción de una muestra de médula ósea, sangre y un pequeño trozo de hueso de la cadera para examinar bajo el microscopio.
- Punción lumbar: Procedimiento para tomar una muestra de líquido cefalorraquídeo (LCR) de la columna vertebral en busca de células cancerosas.
- Biopsia: La extracción de células o tejidos para que un patólogo los observe al microscopio y verifique si hay signos de cáncer. Es fundamental para confirmar el diagnóstico. Los tipos incluyen:
- Biopsia por punción con aguja gruesa: Extracción de tejido mediante una aguja ancha, a veces guiada por ecografía, TC o IRM.
- Biopsia abierta: Extracción de tejido mediante una incisión (corte) en la piel.
- Biopsia de ganglio linfático centinela: Extracción del primer ganglio linfático al que es probable que el cáncer se disemine, para verificar la presencia de células cancerosas.
- Análisis de laboratorio en tejido:
- Prueba inmunohistoquímica: Usa anticuerpos para determinar la presencia de ciertos antígenos (marcadores) en una muestra de tejido.
- Hibridación fluorescente in situ (FISH): Observa y cuenta genes o cromosomas en las células y tejidos para detectar anomalías.
- Prueba de reacción en cadena de la polimerasa con retrotranscripción (RCP-RT): Mide la concentración de ARNm para detectar la activación de ciertos genes que pueden indicar células cancerosas.
- Análisis citogenético: Cuenta el número de cromosomas y observa cambios (roturas, reordenamientos, faltantes o sobrantes) que puedan indicar cáncer.
Estadificación del Cáncer y Diseminación (Metástasis)
El proceso para determinar si el cáncer se diseminó dentro del tejido o a otras partes del cuerpo se llama estadificación. Es crucial conocer el estadio para planificar el tratamiento, ya que se basa en parte en el estadio y, a veces, en la cantidad de cáncer que queda después de la cirugía.
El patólogo examinará los tejidos extraídos durante la cirugía (como muestras de los bordes de las áreas donde se extirpó el cáncer y los ganglios linfáticos).
El cáncer puede diseminarse de las siguientes maneras:
- Diseminación local: El cáncer se extiende desde donde comenzó hacia las áreas cercanas.
- Sistema linfático: Las células cancerosas entran en el sistema linfático y se desplazan a través de los vasos linfáticos para formar un tumor metastásico en otra parte del cuerpo.
- Sangre: Las células cancerosas se desprenden del tumor primario y viajan a través del torrente sanguíneo, formando un tumor metastásico en otra parte del cuerpo.
Cuando el cáncer se disemina a otra parte del cuerpo, se denomina metástasis. El tumor metastásico es del mismo tipo que el tumor primario. Por ejemplo, si el rabdomiosarcoma se disemina al pulmón, las células cancerosas en el pulmón son en realidad células de rabdomiosarcoma. La diseminación a pulmones, huesos, médula ósea y ganglios linfáticos es común.
El tamaño de los tumores a menudo se mide en centímetros. El pronóstico es mejor si el rabdomiosarcoma se forma en un sitio "favorable", como el ojo o el área alrededor del ojo, cabeza o cuello (excepto cerca de las orejas, nariz, senos paranasales, base del cráneo, encéfalo o médula espinal), vesícula y vías biliares, uréteres o uretra, o los testículos, ovarios, vagina o útero. Un sitio "desfavorable" es cualquier área no definida como "favorable".
El grupo de riesgo indica la probabilidad de que el rabdomiosarcoma recidive (vuelva). Un rabdomiosarcoma infantil de riesgo alto abarca el tipo embrionario y el tipo alveolar. El rabdomiosarcoma progresivo es cáncer que sigue creciendo, diseminándose o empeorando. El rabdomiosarcoma infantil recidivante es cáncer que volvió después del tratamiento, ya sea en el mismo lugar o en otras partes del cuerpo (pulmón, hueso o médula ósea).
Tratamiento del Rabdomiosarcoma Embrionario
El tratamiento del rabdomiosarcoma embrionario es complejo y requiere un enfoque multidisciplinario, involucrando a un equipo de oncólogos, cirujanos, oncólogos radioterapeutas y otros especialistas. El tipo y la intensidad del tratamiento dependen de la ubicación del tumor, su tamaño, la edad del paciente y la extensión de la propagación del cáncer.
Principales métodos de tratamiento:
Todos los niños tratados por rabdomiosarcoma deben recibir quimioterapia para disminuir la probabilidad de que el cáncer recidive.
1. Quimioterapia
La quimioterapia es una parte esencial del tratamiento y suele ser el primer paso. Su objetivo es destruir las células cancerosas, reducir el tamaño del tumor o prevenir la diseminación y recurrencia del cáncer. Se administran medicamentos potentes que ingresan al torrente sanguíneo y atacan las células cancerosas en todo el cuerpo, incluidas las metástasis. Se utiliza antes o después de la cirugía y/o radioterapia. Aunque puede tener efectos secundarios (náuseas, vómitos, caída del cabello, fatiga y disminución de la inmunidad), aumenta significativamente las probabilidades de éxito del tratamiento.
2. Tratamiento Quirúrgico
La cirugía tiene como objetivo extirpar el tumor total o parcialmente. A menudo se utiliza la escisión local amplia, que implica la extirpación del tumor y parte del tejido que lo rodea, incluidos los ganglios linfáticos. Generalmente, se realiza después de la quimioterapia, cuando el tumor se ha reducido de tamaño y si está en una ubicación accesible. El objetivo es la extirpación completa del tumor, pero si esto pudiera causar una pérdida significativa de la función de un órgano o de una extremidad (especialmente en tumores de cabeza, cuello o sistema genitourinario), podrían ser necesarios otros enfoques. Es posible que haga falta una cirugía de revisión para extirpar todo el cáncer visible.
3. Radioterapia
La radioterapia utiliza rayos de alta energía (rayos X, rayos gamma o terapia con haces de protones) para destruir las células cancerosas. Este método suele combinarse con quimioterapia o cirugía. Se utiliza cuando el tumor está en una ubicación donde no se puede extirpar completamente quirúrgicamente o para eliminar las células tumorales restantes después de la cirugía. Los rayos X destruyen directamente el ADN de las células cancerosas, impidiendo su división y crecimiento. Los efectos secundarios dependen del área tratada y pueden incluir fatiga, enrojecimiento de la piel, pérdida de apetito e irritación de las membranas mucosas, pero la mayoría desaparecen al finalizar el tratamiento.
4. Terapia dirigida e inmunoterapia (métodos experimentales)
En algunos casos, se emplean enfoques innovadores, aunque todavía en estudio en ensayos clínicos, para casos que no responden al tratamiento estándar. La terapia dirigida utiliza medicamentos que bloquean moléculas específicas necesarias para el crecimiento del tumor. La inmunoterapia estimula el sistema inmunológico del paciente para reconocer y destruir las células cancerosas.
Pronóstico y Apoyo
Con un tratamiento intensivo, la mayoría de los niños con rabdomiosarcoma son capaces de sobrevivir por mucho tiempo. La detección y el tratamiento tempranos mejoran significativamente el pronóstico, especialmente si el cáncer se diagnostica a tiempo. Las investigaciones sobre el diagnóstico y el tratamiento han mejorado enormemente el pronóstico para las personas a quienes se les diagnosticó rabdomiosarcoma.
Enterarse de que un hijo tiene cáncer puede ser una experiencia aterradora. El estrés causado por la enfermedad y el alto costo del tratamiento pueden generar graves dificultades económicas para las familias. Es importante buscar apoyo; hablar con el médico, un trabajador social del hospital o un especialista en infancia puede ayudar a encontrar recursos y grupos de apoyo.
tags: #david #rabdomiosarcoma #embrionario