La insuficiencia hepática aguda pediátrica (IHAp) es un síndrome que se caracteriza por una disfunción severa y repentina de los hepatocitos, lo que conduce a un fallo en las funciones de síntesis y detoxificación del hígado. Es una enfermedad grave y poco frecuente, pero potencialmente fatal, que se presenta en un niño previamente sano. La etiología de la IHAp se relaciona con la edad del paciente y la región geográfica de procedencia, reconociéndose un origen diverso que incluye causas metabólicas, infecciosas, tóxicas, autoinmunes, vasculares y tumorales. La causa indeterminada, donde la búsqueda etiológica es negativa, puede oscilar entre el 18 y el 47%, dependiendo del centro y acceso a la realización de los estudios etiológicos. En un intento de estandarizar la nomenclatura, en adultos se ha propuesto clasificar la insuficiencia hepática como hiperaguda, aguda y subaguda, basándose en el intervalo de tiempo entre la ictericia y la aparición de la encefalopatía hepática (0-7 días, 8-28 días y 29 días-12 semanas, respectivamente). A pesar de los avances terapéuticos, la insuficiencia hepática aguda resulta en muerte o trasplante hepático en más del 45% de los casos.
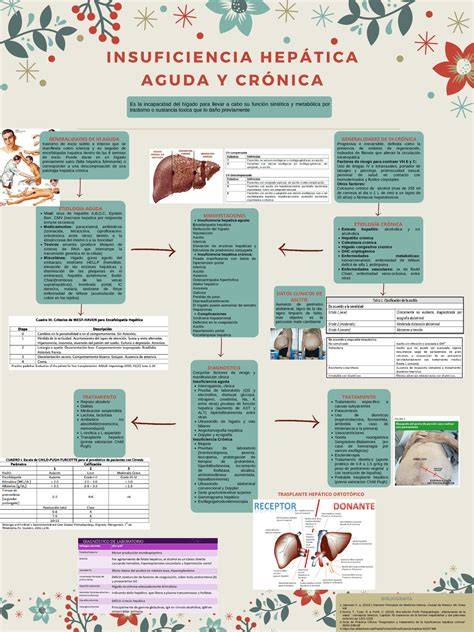
Etiología y Clasificación de la Insuficiencia Hepática Aguda Pediátrica
El proceso que determina la injuria hepática no es aún bien conocido y se considera multifactorial, dependiendo esencialmente de la susceptibilidad del huésped, la causa y severidad del daño, y la capacidad de regeneración hepática. La presentación clínica varía según la etiología, comenzando habitualmente con un episodio de hepatitis aguda que, en días o semanas, evidencia una evolución desfavorable, profundizando la ictericia y acompañándose de un gran compromiso del estado general y una severa coagulopatía. La tasa de sobrevida está directamente relacionada con la etiología, lo que subraya la importancia de su identificación temprana. En algunos casos, la enfermedad puede revertirse con la iniciación inmediata de terapias específicas, como en las enfermedades metabólicas, la enfermedad autoinmune o la intoxicación con acetaminofén.
Causas Metabólicas y Genéticas en Neonatos
Las enfermedades metabólicas y genéticas constituyen una parte crucial de la etiología de la disfunción hepatocitaria neonatal, siendo muchas de ellas susceptibles de tratamiento precoz. Entre las causas tratables se encuentran:
- Intolerancia Hereditaria a la Fructosa: Es un trastorno hereditario, autosómico recesivo, cuyos síntomas se presentan solo una vez que la fructosa es introducida en la dieta. En su presentación aguda, puede existir insuficiencia hepática funcional con necrosis limitada.
- Tirosinemia Hereditaria tipo 1: Este trastorno hereditario autosómico recesivo ocasiona la acumulación de metabolitos tóxicos que afectan el hígado y causan disfunción tubular renal proximal. Los lactantes suelen presentar coagulopatía precoz. Los signos clínicos de IHA se manifiestan entre 1 y 6 meses de vida. Desde 1993, la administración de nitisinona, junto con una dieta libre de tirosina y fenilalanina, ha sido exitosa en el 90% de los casos. Es crucial el seguimiento debido al riesgo aumentado de hepatocarcinoma a pesar de recibir el tratamiento específico.
- Errores Innatos en la Síntesis de Ácidos Biliares: Dentro de los errores innatos en la síntesis de ácidos biliares, la deficiencia de Δ4-3-oxoesteroide 5β-reductasa es el principal defecto que ha sido reconocido como causa de IHA asociada con colestasis neonatal.
- Hemocromatosis Neonatal (Hepatitis Aloinmune Neonatal): Es un trastorno perinatal infrecuente que implica el almacenamiento anormal de hierro intra y extrahepático, probablemente debido a una aloinmunización feto-materna. Los recién nacidos, a menudo prematuros o pequeños para la edad gestacional, se presentan en los primeros días o semanas de vida con coagulopatía severa, niveles normales de aminotransferasas, ascitis y fallo multiorgánico con acumulación de hierro en tejidos extrahepáticos, incluyendo el páncreas, parótidas, y corazón.
- Linfohistiocitosis Hemofagocítica: Esta enfermedad infrecuente, que implica la activación inapropiada de los macrófagos, puede manifestarse como IHA neonatal. Puede ser primaria y familiar, o puede estar asociada con deficiencias inmunes. También puede presentarse luego de infecciones virales o bacterianas. El manejo inicial consiste en tratamiento quimioterápico, pero la supervivencia a largo plazo requiere de un trasplante de médula ósea.
- Enfermedad de Wilson: Es actualmente la enfermedad metabólica vinculada más frecuentemente con la evolución a la IHA en niños y adolescentes. Sus características bioquímicas incluyen anemia hemolítica Coombs-negativa, coagulopatía, aumento moderado de los niveles de aminotransferasas séricas, bilirrubina sérica marcadamente elevada y fosfatasa alcalina normal o baja. La afectación tubular renal es frecuente con aminoaciduria, glucosuria, fosfaturia, uricosuria y acidosis tubular renal, esta complicación es causada por el depósito de cobre en los túbulos renales proximales. El nivel de ceruloplasmina sérica se encuentra disminuido. El cobre en suero y la cupruria de 24 horas se encuentran incrementados. El diagnóstico puede realizarse con rapidez por un oftalmólogo con experiencia, cuando se observan los anillos de Kayser-Fleischer en el examen con lámpara de hendidura.
Colestasis Intrahepática Familiar Progresiva (CIFP)
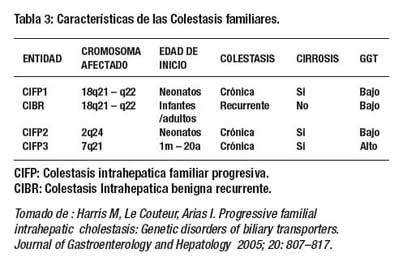
La Colestasis Intrahepática Familiar Progresiva (CIFP) es un grupo heterogéneo de colestasis de herencia autosómica recesiva que se inicia en el período neonatal o en los primeros años de vida, representando el 5-10% de las causas de colestasis neonatal. Consiste en un defecto de los mecanismos de transporte hepatocelular de ácidos biliares esenciales para la formación de la bilis. La prevalencia de esta entidad se desconoce, pero su incidencia estimada varía entre 1/50.000 y 1/100.000 recién nacidos vivos. Sin tratamiento, estos defectos evolucionan a fallo hepático progresivo con cirrosis y fallecimiento.
Tipos de CIFP
- CIFP tipo 1 (Enfermedad de Byler): Causada por defectos en el gen ATP8B1 (cromosoma 18q21-22), que codifica para una ATPasa tipo-P implicada en el transporte de aminofosfolípidos en el canalículo biliar e implicada también en la absorción intestinal de los ácidos biliares.
- CIFP tipo 2: Resulta de un defecto en el principal transportador de ácidos biliares, el canal dependiente de la ATPasa conocido como BSEP, codificado por el gen ABCB11 (cromosoma 2q24). Se han descrito más de 100 mutaciones diferentes para este gen. Dada la falta de secreción de ácidos biliares por parte del hepatocito se producirá el acúmulo de ácidos biliares con lesión hepatocelular y enfermedad hepática progresiva. Es la forma más grave de CIFP y presenta alto riesgo de malignización con elevada incidencia de carcinoma hepatocelular antes del primer año de vida.
- CIFP tipo 3: Se debe a un defecto en el transporte de fosfatidilcolina, causado por una mutación del gen ABCB4 (cromosoma 7q21) que codifica para la proteína MDR3. Es la forma más benigna y su inicio suele ser más tardío, en la infancia o adolescencia.
Las manifestaciones clínicas en las formas 1 y 2 suelen aparecer en los primeros meses de vida, a diferencia del inicio tardío en la infancia o adolescencia de la CIFP 3. Incluyen ictericia y prurito intenso; durante el curso de la enfermedad pueden presentarse talla baja, hepatoesplenomegalia y diarrea crónica (variable según el tipo de CIFP). El patrón analítico característico consiste en un aumento de las cifras de bilirrubina a expensas de la fracción directa con actividad de la gamma-glutamiltransferasa (GGT) normal en las clases de CIFP 1 y 2, y aumentada en CIFP 3. El estudio deberá completarse con ecografía abdominal, gammagrafía y biopsia hepática. Para el diagnóstico del subtipo de CIFP deberán realizarse estudios moleculares o de inmunofluorescencia específicos en centros especializados.
Tratamiento de la CIFP
El tratamiento inicial de estos pacientes se basa en el ácido ursodesoxicólico, que puede ser efectivo en algunos pacientes, sobre todo con CIFP 3. Algunos pacientes con CIFP 1 y 2 pueden beneficiarse de técnicas quirúrgicas de derivación biliar parcial y by-pass ileal. En los casos que no respondan a los tratamientos anteriores, en el prurito intratable y en fases avanzadas de la enfermedad el trasplante hepático sería la opción con mayores perspectivas curativas y buenos resultados de supervivencia. El consejo genético y diagnóstico prenatal debería recomendarse a las familias afectadas en las que se ha identificado la mutación genética causante.
Otras Causas de Insuficiencia Hepática Aguda Pediátrica
- Infecciones Virales: Dentro de los enterovirus, los echovirus, en particular el serotipo 11, es el más frecuentemente identificado, afectando casi exclusivamente a los recién nacidos entre los 4 y 7 días de vida con compromiso multisistémico. El virus del herpes simple origina infección neonatal que puede ser adquirida en el momento del parto o después del nacimiento, desarrollando síntomas después de los 5 días de vida. La IHA puede ocurrir con enfermedad diseminada o como una única manifestación; el uso de aciclovir es recomendable, aunque el pronóstico suele ser desfavorable con alta mortalidad (85%). El virus de la hepatitis A es la causa más común en áreas endémicas, aunque la vacunación universal ha reducido su incidencia. La IHA inducida por el virus de la hepatitis B puede ocurrir en infección aguda, reactivación crónica o seroconversión.
- Hepatotoxicidad por Drogas: Las causas más frecuentes de IHA incluyen la inducida por drogas, la hepatitis autoinmune y las infecciones virales. La hepatotoxicidad representa el 19% de los casos en estudios pediátricos, principalmente por sobredosis de acetaminofén o paracetamol, siendo la causa más frecuente en niños de países occidentales. La injuria hepatocitaria depende de la dosis administrada. Otros fármacos incluyen amiodarona, isoniazida y anticonvulsivantes como la fenitoína, carbamazepina y fenobarbital.
- Hepatitis Autoinmune: Se produce como resultado de una reacción inmune a los antígenos de las células hepáticas. Los pacientes se presentan con ictericia progresiva, encefalopatía y coagulopatía incorregible durante un período de 1-6 semanas. Cursan con presencia de anticuerpos séricos positivos (ej. anti-LKM1, ANA, SMA, anti-LC1). La biopsia hepática está contraindicada en niños con alteración de la coagulación al diagnóstico, pero esto no debe retrasar el comienzo del tratamiento.
Mecanismos de la Injuria Hepatocitaria
El paso inicial en la injuria hepática es la exposición de un individuo susceptible a un agente capaz, por sí mismo, de causar amplia injuria a las células del parénquima hepático o de inducir una respuesta por parte del huésped que ocasione dicha injuria. La necrosis hepatocítica es en general extensa y el mecanismo por el cual ocurre se desconoce en la mayoría de los casos, aunque se dispone de mayor información en relación a lo que ocurre luego de la exposición a algunas toxinas hepáticas. En ciertas circunstancias poco frecuentes, es el daño funcional del hepatocito, sin necrosis, lo que determina la IHA. Por ejemplo, en la presentación aguda de la intolerancia hereditaria a la fructosa puede existir IHA funcional, siendo la necrosis más bien limitada.
Rol del Huésped y Respuesta Inflamatoria
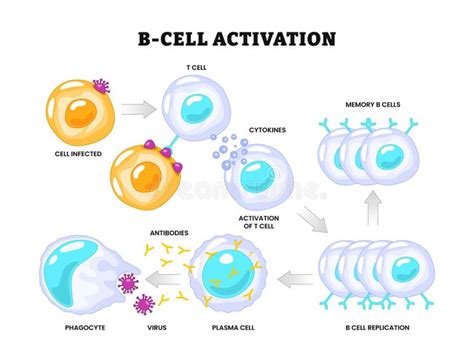
El huésped desempeña un rol importante si la injuria determina una IHA. La activación de las células de Kupffer participaría en este proceso, activándose por factores elaborados por los hepatocitos dañados (intrínsecos) y por endotoxinas circulantes (extrínsecos) probablemente originadas en el intestino. Estas células son capaces de causar necrosis de los hepatocitos por la liberación de citoquinas, particularmente factor de necrosis tumoral α (TNF-α) e interleucina-6. Los cambios circulatorios e isquemia tisular que se producen, son capaces de ocasionar más injuria. La idiosincrasia del huésped juega un rol importante y probablemente determine el destino del sujeto.
Regeneración Hepática y Consecuencias Metabólicas
Luego de la necrosis de los hepatocitos, el proceso de regeneración se concreta a través de varios factores: factor de crecimiento epidérmico, factor de crecimiento transformante-α y factor humano de crecimiento de hepatocitos. Los niveles circulantes de los factores de crecimiento dependen del tipo y grado de injuria hepática. Niveles más altos se ven en la IHA, estando mínimamente elevados en la hepatitis aguda y en la enfermedad hepática crónica. También circulan factores que inhiben la replicación celular y que parecen surgir de los hepatocitos necrosados. Teóricamente, del exceso de inhibición circulante resultaría una necrosis hepática “hiporregenerativa”, lo que conduciría a una regeneración inadecuada para reparar el daño, desencadenándose entonces IHA terminal.
La severa injuria hepatocelular compromete significativamente las funciones metabólicas del hígado. Los pacientes ven afectada la homeostasis de la glucemia, hay incremento en la producción de ácido láctico, compromiso en la síntesis de factores de la coagulación, disminución de la capacidad para eliminar drogas, toxinas y bilirrubina. Como resultado ocurre hipoglucemia, acidosis y coagulopatía, todo lo cual incrementa el riesgo de sangrado gastrointestinal, encefalopatía hepática y disfunción miocárdica. La falla multiorgánica ocurre con frecuencia en el desarrollo de la IHA y se atribuye a lesión microvascular. El inicio y la perpetuación de la injuria de los pequeños vasos está incompletamente comprendida y podría reflejar la compleja interacción entre varios factores como compromiso del clearance hepático de los mediadores de inflamación o el incremento en la polimerización de la actina, cuyo rol ha sido propuesto recientemente. Cuando el hígado es lesionado, se liberan monómeros de actina desde los hepatocitos, que son rápidamente polimerizados a filamentos de actina. En situaciones de normalidad, la polimerización es prevenida por la gelsolina, una proteína que se encuentra en los macrófagos.
Encefalopatía Hepática: ¿Por qué su hígado podría estar afectando su cerebro?
Colestasis en el Período Neonatal: Diagnóstico y Abordaje
La colestasis representa una alteración en el flujo biliar que origina la retención de bilirrubina, ácidos biliares y otros componentes de la bilis. El mecanismo causal puede corresponder a una alteración en la formación o en la excreción de la bilis por el hepatocito o bien a una disfunción de la vía biliar intrahepática o extrahepática. Las causas de colestasis son múltiples; en el período neonatal y los primeros meses de vida es importante diferenciar las causas patológicas de las fisiológicas originadas por la inmadurez hepática. Toda ictericia presente más allá de los 15 días de vida deberá estudiarse para descartar colestasis a pesar de que la causa más frecuente será la lactancia materna.
El diagnóstico diferencial es difícil, dada la superposición de los rasgos clínicos, bioquímicos e histológicos. Las causas de colestasis pueden clasificarse en 3 categorías: obstructivas, infecciosas y metabólicas/genéticas. Es imprescindible la búsqueda de aquellas causas tratables con un diagnóstico precoz (atresia de las vías biliares, tirosinemia, galactosemia, hipotiroidismo, infecciones, etc.) para evitar la hepatopatía crónica. El estudio diagnóstico de colestasis debe realizarse de forma sistematizada y escalonada con uso racional de los exámenes complementarios. En cuanto al tratamiento, es imprescindible el soporte nutricional con aporte de vitaminas liposolubles y un tratamiento específico según la etiología.
Caso Clínico de CIFP tipo 2 con Fallo Hepático Neonatal
Se presentó el caso de un lactante de 40 días de vida que ingresó en una unidad neonatal, derivado de su hospital de origen para un estudio de colestasis de inicio en la tercera semana de vida. El paciente, producto de una segunda gestación de padres consanguíneos, con antecedentes de polihidramnios y retraso de crecimiento intrauterino, presentaba un aspecto polimalformativo (hipertelorismo, epicantus, micrognatia, pterigium colli, linfedema localizado y anomalías en las manos) y una cardiopatía. Los análisis iniciales mostraron anemia normocítica normocrómica, alteración en las pruebas de coagulación, hiperbilirrubinemia con predominio directo (16,9 mg/dl total, 10,9 mg/dl conjugada), así como alteración de la función hepática con elevación de ALT (240 U/l) y AST (566 U/l), pero con una gamma-glutamiltransferasa (GGT) inicial de 65 U/l que se mantuvo normal. La ecografía abdominal y la gammagrafía de vías biliares no evidenciaron alteraciones obstructivas. La biopsia hepática realizada fue compatible con el síndrome de hepatitis neonatal de células gigantes. A pesar del tratamiento y soporte, el paciente presentó mala evolución clínica con distrés respiratorio progresivo, empeoramiento cardiorrespiratorio y fallo hepático progresivo, falleciendo a los 2 meses y medio de vida. Ante la sospecha clínica de Colestasis Intrahepática Familiar Progresiva (CIFP) sobre la base de la colestasis con disociación analítica (hiperbilirrubinemia y normalidad en las cifras de GGT), se remitió la muestra de la biopsia al laboratorio de referencia para un estudio inmunohistoquímico. Este estudio, utilizando anticuerpos específicos como el de la proteína de resistencia a múltiples fármacos 2 (MRP2) y el de la bomba de exportación de sales biliares (BSEP), apreció normalidad para MDR3 y ausencia de tinción con BSEP en la membrana canalicular, lo que confirmó el diagnóstico de CIFP tipo 2. Este caso resalta la presentación atípica y grave de fallo hepático neonatal en CIFP, que usualmente tiene una progresión más lenta con predominio de síntomas como prurito e ictericia.
tags: #balonizacion #hepatocitos #metabolica #neonatal