Los programas de cribado neonatal (PCN) son reconocidos en los diferentes sistemas sanitarios como herramientas esenciales de prevención en Salud Pública. Aunque su diseño puede variar según la organización asistencial y los recursos de cada Comunidad, su propósito fundamental es identificar precozmente a los recién nacidos afectados por determinadas enfermedades que pueden comprometer su vida o desarrollo.
En estos casos, una intervención sanitaria en los primeros días de vida del bebé puede conducir a la eliminación o la reducción significativa de la morbilidad, la mortalidad o las discapacidades asociadas. Cabe tener en cuenta que estos cribados no son procedimientos de diagnóstico definitivo, sino que identifican grupos de personas de alto riesgo a las que se les ofrecen procedimientos diagnósticos posteriores. Para ello, los PCN deben integrarse con unidades clínicas y de laboratorio especializadas en el diagnóstico y el tratamiento de cada una de las enfermedades sometidas a cribado. El beneficio principal de un PCN es la prevención de discapacidades asociadas a la enfermedad, y su estrategia debe planificarse para alcanzar una cobertura del 100% de los recién nacidos y el tratamiento temprano del 100% de los casos detectados.
Historia y Evolución del Programa de Cribado Neonatal de Cataluña (PCNC)
Los inicios del cribado neonatal se remontan a la década de los años 60, con el desarrollo de una prueba bacteriológica capaz de detectar una elevación de los niveles de fenilalanina en una gota de sangre seca recogida en papel de filtro, conocida como el test de Guthrie.
En Cataluña, el Programa de Cribado Neonatal de Cataluña (PCNC) se inició en 1969, en Barcelona, impulsado por el Dr. Juan Sabater Tobella y apoyado por la Diputación de Barcelona y la Fundación Juan March. Así nació el Instituto de Bioquímica Clínica con el espíritu de contribuir a la prevención del retraso mental, acometiendo funciones asistenciales, de investigación y docencia.
- El PCNC se inició con la detección de la fenilcetonuria (PKU).
- En 1982, se amplió con la detección del hipotiroidismo congénito.
- Hacia 1990, la cobertura territorial alcanzó casi el 100% de todos los recién nacidos en Cataluña.
- En 1999, el PCNC se amplió con la incorporación de la fibrosis quística.
- Tras catorce años, en 2013, se realizó la ampliación más numerosa hasta ese momento, con la incorporación de la detección de 19 enfermedades metabólicas hereditarias.
- En 2015, comenzó la detección de la enfermedad de células falciformes.
- En 2017, se añadió la detección de la inmunodeficiencia combinada grave.
Actualmente, el PCNC incluye la detección de 24 enfermedades. Desde su inicio en 1969, se han cribado 2.787.807 recién nacidos, de los cuales 1.724 han sido diagnosticados de alguna de las 24 enfermedades que componen el panel principal y 252 por diagnóstico diferencial de las primeras.
Principios y Metodología del Cribado Neonatal
Clásicamente, se definieron unos criterios para la inclusión de un trastorno en el cribado masivo: que la gravedad de la enfermedad curse con morbilidad (retraso mental) o mortalidad si no se diagnostica en el período neonatal; que exista un tratamiento eficaz; que la frecuencia de la enfermedad sea relativamente elevada (al menos, 1 de cada 10.000-15.000 recién nacidos); y que exista un método analítico de cribado rápido, fiable y de bajo coste. Aunque de forma global estos criterios permanecen vigentes, la incorporación de la tecnología de espectrometría de masas en tándem (MS/MS) ha permitido una expansión significativa.
La tecnología de MS/MS automatizada es un procedimiento que permite identificar simultáneamente una gran cantidad de enfermedades metabólicas (más de 40 errores congénitos del metabolismo) en una misma muestra, muchas de las cuales son adecuadamente tratables. Bajo esta premisa, podría considerarse eficiente incluir el cribado para enfermedades con muy baja prevalencia (< 1:50.000 recién nacidos) detectadas mediante MS/MS.
Obtención y Manejo de Muestras
El momento de realización de los PCN ha ido variando de acuerdo al tipo de análisis y técnica disponible. Aunque las estrategias de obtención de las muestras biológicas puedan diferir, como norma general, se recomienda una extracción única de sangre capilar a partir de las 48 horas de vida del recién nacido, tras una ingesta de 24 horas de alimento.
- La extracción de sangre capilar debe ser realizada exclusivamente por personal sanitario, siendo la punción del talón el procedimiento habitual.
- Para minimizar el dolor, se recomienda administrar durante el procedimiento: una toma de lactancia materna, soluciones de glucosa o chupetes impregnados en sacarosa.
- La punción debe realizarse con lanceta estéril con punta < 2,4 mm en la porción medial o lateral de la superficie plantar del talón, para evitar daños osteoarticulares. El pie debe haberse masajeado previamente para aumentar el flujo sanguíneo y desinfectado con alcohol de 70º, evitando el uso de derivados yodados.
- Después de la punción, se debe limpiar la primera gota de sangre con una gasa estéril. Se debe dejar que se forme una nueva gota grande de sangre y que esta caiga sobre el papel absorbente, de forma que la sangre se absorba y llene el círculo por completo con una sola aplicación. Debe aplicarse la sangre solamente en uno de los lados del papel, examinando ambos lados para asegurarse de que la sangre haya traspasado uniformemente el papel.
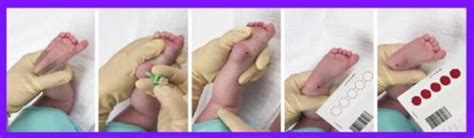
Para que la muestra sea óptima, las manchas de sangre deben contener, al menos, 75 μl (13 mm de diámetro, aproximadamente) y deben dejarse secar en una superficie horizontal no absorbente, seca y limpia durante, al menos, una hora a temperatura ambiente, evitando la luz solar directa. Las muestras, una vez obtenidas, deben enviarse al laboratorio lo antes posible, idealmente dentro de las 24-48 horas siguientes a la extracción. Siempre que sea posible, debe evitarse el contacto entre las muestras, utilizando, si es necesario, un papel separador entre las tarjetas. También debe evitarse tocar o manchar las gotas de sangre con agua, desinfectantes, jabones o alcohol, para prevenir cualquier tipo de contaminación o interferencia.
Consideraciones Especiales para la Toma de Muestras
- Recién nacidos con patología grave al nacimiento: Se recomienda tomar una muestra en el momento del ingreso (si es posible antes de que puedan recibir tratamiento antibiótico o alimentación parenteral) y repetirla a las 48-72 horas de vida, según los resultados.
- Transfusiones previas: Obligan a realizar una toma de muestra a las 48-72 horas de la transfusión y repetirla a los 120 días.
- Recién nacidos con alimentación parenteral: Debe realizarse una toma de muestra a las 48-72 horas después de haber iniciado la alimentación enteral, con independencia de la edad del niño en ese momento.
Además de las muestras de sangre, es posible realizar estudios de cribado a partir de muestras de orina en papel de filtro, utilizando técnicas analíticas basadas en MS/MS o en cromatografía de gases y espectrometría de masas (GC/MS). Estas permiten la confirmación diagnóstica, complementar la información de la muestra de sangre o ampliar horizontes a nuevos diagnósticos. En algunas regiones de Canadá y países asiáticos, se han iniciado PCN en muestras de orina.
Enfermedades Incluidas en el Cribado Neonatal de Cataluña
En España, está recomendado realizar el cribado neonatal en muestra de sangre impregnada en papel para, al menos, 8 entidades. El PCNC actual abarca un panel más amplio, permitiendo el diagnóstico precoz de 27 enfermedades minoritarias en las cuales una actuación rápida cambiará el pronóstico y evitará posibles secuelas. A continuación, se detallan algunas de las enfermedades más relevantes:
Fenilcetonuria (PKU)
La fenilcetonuria (PKU) es el paradigma de los errores innatos del metabolismo (EIM) incluidos en los PCN. Es una enfermedad del metabolismo de la fenilalanina (Phe), un aminoácido que forma parte de las proteínas, y se transmite de forma autosómica recesiva. Provoca un aumento de la concentración de esta sustancia en la sangre y la orina de los recién nacidos.
- Su prevalencia oscila entre 1/12.000 y 1/18.000 recién nacidos, según se valoren las formas de PKU clásica o las formas moderadas/hiperfenilalaninemias (HFA). Su incidencia en Cataluña es aproximadamente de un caso por cada 9.800 personas.
- El cribado se realiza midiendo por MS/MS la Phe y tirosina (Tyr) en sangre extraída a las 48-72 horas de vida del recién nacido, impregnada en papel absorbente. Esta tecnología, al tener una alta sensibilidad, ha permitido adelantar la toma de muestras respecto a la utilizada antiguamente, donde era necesario que el niño o niña hubiera ingerido alimentación durante al menos 4-5 días.
- El tratamiento se basa en reducir el aporte de alimentos que contienen fenilalanina.
Hipotiroidismo Congénito (HC)
El hipotiroidismo congénito es una disminución de la actividad de las hormonas tiroideas. Estas hormonas son necesarias para el buen funcionamiento del organismo y son imprescindibles para el crecimiento y la madurez cerebral en el período neonatal y del lactante. Su importancia es extraordinaria por su potencial repercusión sobre el desarrollo intelectual, siendo la causa de retraso mental prevenible más frecuente.
- Aproximadamente, tiene una incidencia de un caso por cada 2.200 personas (1/3.500 recién nacidos vivos), lo que justifica la existencia de un programa de cribado neonatal.
- A los niños afectados les falta un enzima, un tipo de proteína necesaria para fabricar estas hormonas con normalidad. El tratamiento consiste en administrar medicamentos para reemplazar las hormonas deficitarias.
- La enfermedad diagnosticada precozmente con inicio de tratamiento dentro del primer mes de vida se ha asociado a coeficientes de inteligencia dentro de los límites de la normalidad, sin presentar problemas de aprendizaje y con crecimiento satisfactorio.
- Existen formas de HC transitorio, debidas a prematuridad, utilización de compuestos yodados o consumo materno de ciertos medicamentos.
- El cribado sistemático neonatal se basa en la determinación del nivel de TSH en sangre obtenida del talón de los recién nacidos y depositada en cartulinas de papel de filtro. El nivel de TSH, por definición, está siempre elevado (≥ 10µUI/ml) en el hipotiroidismo primario.
- El estudio de confirmación se realiza mediante la medida de los niveles séricos de T4 libre.
Fibrosis Quística (FQ)
La fibrosis quística se produce a causa de diferentes mutaciones genéticas que provocan alteraciones digestivas y pulmonares.
- Tiene una incidencia de aproximadamente un caso por cada 5.500 personas.
- El tratamiento se basa en la mejora del estado nutricional del bebé y en la aparición, lo más tardía posible, de la infección y las complicaciones pulmonares.
Trastornos de la Beta Oxidación Mitocondrial
Estos son errores innatos del metabolismo de los ácidos grasos, bien por mutaciones en la deficiencia de acil CoA deshidrogenasa de ácidos grasos de cadena media (MACDD) o en la deficiencia de 3-hidroxi acil CoA deshidrogenasa de ácidos grasos de cadena larga (LCHADD), que se transmiten de forma autosómica recesiva.
- La prevalencia de estos dos trastornos es muy variable, entre 1/9.000 y 1/100.000 recién nacidos. La enfermedad con más incidencia es la deficiencia de acil-CoA-deshidrogenasa de cadena media (MCADD).
- Como consecuencia de estos fallos, se origina un acúmulo de ácidos grasos, así como de sus derivados conjugados, acilcarnitinas y acilglicinas en sangre y orina, lo que da lugar a graves problemas fisiopatológicos, a un defecto de energía y/o a un acúmulo de moléculas tóxicas.
- La clínica aparece en situaciones de descompensación metabólica, cuando hay un aumento de las necesidades energéticas o disminuye el aporte alimenticio. Los síntomas de MCADD suelen aparecer entre los 3 y los 6 meses de vida, con la aparición de vómitos y letargia (somnolencia), crisis convulsivas, colapso multiorgánico, hepatomegalia (agrandamiento del hígado por encima de su tamaño normal) y muerte súbita, entre otros.
Aciduria Glutárica Tipo I (AG-1)
La aciduria glutárica tipo I (AG-1) es una enfermedad del metabolismo de los ácidos orgánicos por defecto de la enzima GCDH (glutaril-CoA-deshidrogenasa), que se transmite con herencia autosómica recesiva, con una prevalencia en España de 1/85.000 recién nacidos.
- Esta enzima es la encargada de metabolizar los aminoácidos lisina (Lys) y triptófano (Trp), productos del metabolismo de las proteínas. Si esta enzima falta o es defectuosa, se produce un bloqueo en la reacción, acumulándose compuestos muy tóxicos para el sistema nervioso.
- Al nacimiento, el bebé no presenta problemas, pero a medida que inicia la alimentación, algunos aminoácidos no se degradan bien y los derivados tóxicos comienzan a acumularse.
- Un proceso infeccioso, fiebre o ayuno prolongado suelen desencadenar la enfermedad, manifestándose como una crisis encefalopática (convulsiones, irritabilidad, hipotonía, etc.).
Deficiencia de Biotinidasa (BTD)
Recientemente se ha incorporado la deficiencia de biotinidasa (BTD), una forma de aparición tardía del déficit múltiple de carboxilasas, un error congénito del metabolismo que, si no se trata, se caracteriza por convulsiones, dificultad para respirar, hipotonía, erupciones en la piel, alopecia, pérdida de audición y retraso en el desarrollo.
- La prevalencia del déficit de biotinidasa clínico se estima en 1/61.000, y la frecuencia de portadores en la población general es aproximadamente de 1/120.
- Los síntomas suelen aparecer en los primeros meses de vida, pero también se ha descrito una aparición posterior.
- Los individuos con un déficit profundo sin tratar (menos del 10% de la actividad promedio normal de biotinidasa en suero) presentan hallazgos clínicos variables incluyendo: convulsiones, hipotonía, erupciones eccematoides, alopecia, ataxia, pérdida de audición, infecciones por hongos y retraso en el desarrollo. Metabólicamente, los niños sin tratar pueden mostrar acidosis cetoláctica, acidemia (aciduria) orgánica e hiperamonemia leve.
- Los individuos con déficit de BTD parcial sin tratar (10-30% de la actividad promedio normal de BTD) pueden ser asintomáticos, pero durante periodos de estrés, como enfermedad, fiebre o ayuno, pueden desarrollar síntomas similares a los de los individuos con un déficit de BTD profundo.
- El tratamiento primario consiste en suplementos con biotina oral en forma libre. Este mejora los síntomas en pacientes sintomáticos y previene los síntomas en pacientes identificados mediante el cribado neonatal o antes de que los síntomas se desarrollen. Una vez que se han desarrollado algunos rasgos como atrofia óptica, pérdida de audición o retraso en el desarrollo, puede que ya no sean reversibles con el tratamiento con biotina, el cual debe mantenerse de por vida, sin conocerse efectos adversos serios.
Anemia de Células Falciformes (AF)
La enfermedad de células falciformes o anemia de células falciformes es un trastorno genético de la hemoglobina, la proteína que transporta el oxígeno. Fruto de este trastorno, los glóbulos rojos se vuelven rígidos y adoptan la típica forma de hoz que da nombre a la enfermedad.
- El tratamiento más efectivo es el trasplante de médula ósea para reemplazar las células madre encargadas de producir los glóbulos rojos, aunque también se está experimentando con terapia génica, que consiste en introducir una copia correcta del gen de la hemoglobina.
Inmunodeficiencia Combinada Grave (IDCG)
La inmunodeficiencia combinada grave (IDCG), popularmente conocida como la "enfermedad de los niños burbuja", es la deficiencia inmunitaria primaria más grave y puede llegar a provocar la muerte.
- Existen dos únicas alternativas terapéuticas: el trasplante de células madre (ya sea de médula ósea, sangre periférica o cordón umbilical) y la terapia génica, un tratamiento innovador que consiste en introducir un gen sano en el cuerpo de la persona enferma para que sustituya al defectuoso.
Otros Trastornos
El cribado neonatal de Cataluña permite también identificar otras condiciones importantes:
- La atrofia muscular espinal (AME) es una enfermedad genética poco frecuente causada por una alteración en el gen SMN1, fundamental para producir una proteína que mantiene sanas las neuronas motoras. Sin suficiente cantidad de esta proteína, las células del sistema nervioso comienzan a fallar y mueren, de modo que los músculos se debilitan de forma progresiva y dificultan el movimiento y la respiración. La AME puede ser de tipo 0, 1, 2, 3 y 4, de acuerdo con la edad en que se manifiestan los síntomas de las habilidades motoras que el niño consigue desarrollar. El tratamiento se enfoca principalmente en tratar las consecuencias de la debilidad muscular.
- La enfermedad del jarabe de arce, la más incidente de su grupo, cuyos síntomas pueden manifestarse pocos días después del nacimiento, con signos de encefalopatía que pueden evolucionar hacia un coma y la muerte.
- La acidemia metilmalónica, donde los síntomas generalmente aparecen en la etapa neonatal, con retraso en el desarrollo, hipotonía muscular (tono muscular deficiente) y una alta incidencia de mortalidad.
- Una prueba adicional permite identificar a los recién nacidos que presentan una pérdida auditiva mayor o igual a 40 decibelios. Consiste en colocar al neonato unos auriculares que envían estímulos sonoros y unos electrodos para registrar la respuesta auditiva. El resultado se comunica a los padres al finalizar la prueba, y en caso de que los resultados indiquen una posible deficiencia auditiva, se repite la prueba alrededor del primer mes de vida.
Interpretación de Resultados y Seguimiento
Los resultados del cribado neonatal, positivo o negativo, se comunican a los progenitores por correo postal. La identificación temprana de una enfermedad es crucial, ya que un tratamiento precoz mejora significativamente el pronóstico. El cribado neonatal es un programa universalmente recomendado.
Resultados Alterados
Se distinguen dos tipos de resultados fuera del rango normal:
- Resultados alterados, altamente sugestivos de una alteración metabólica grave: Se debe contactar lo antes posible con la familia, mediante llamada telefónica por parte de un profesional con experiencia en el manejo de enfermedades metabólicas. Idealmente, este clínico debe conocer la evolución, pronóstico y tratamientos disponibles para dichas enfermedades, para poder explicar a los padres el significado del resultado y los pasos a seguir para confirmar o excluir el diagnóstico.
- Resultados fuera del rango normal, pero no tan alterados como para indicar una enfermedad: Estos casos sospechosos requieren una repetición del test para distinguir entre un verdadero positivo y una anomalía transitoria motivada por la inmadurez de algunos sistemas y órganos del recién nacido. Generalmente, la solicitud de una nueva muestra se realiza a través de una carta que envía el laboratorio de cribado, en la que se explica que el resultado inicial es anormal, sugiriendo la posibilidad de un trastorno y la necesidad de una muestra adicional para descartar un resultado positivo verdadero. En esta carta, se aconseja a los padres que acudan a su pediatra, quien es el responsable de asegurar la repetición del test, proporcionar una explicación adicional y, si es necesario, indicar medidas especiales (por ejemplo, evitar el ayuno prolongado) con el bebé.
Unidades y Hospitales Colaboradores en Cataluña
El éxito del Programa de Cribado Neonatal en Cataluña se sustenta en la colaboración de diversas unidades y servicios especializados en importantes centros hospitalarios y de salud pública:
- Laboratorio de Cribado Neonatal de Cataluña (Sección de Errores Congénitos del Metabolismo-IBC), Servicio de Bioquímica y Genética Molecular del Hospital Clínic de Barcelona.
- Unidad de Fibrosis Quística en el Hospital Universitario Vall d’Hebron y el Hospital Universitario Parc Taulí de Sabadell.
- Sección de Neumología Infantil y Unidad de Fibrosis Quística del Servicio de Pediatría del Hospital Sant Joan de Déu de Barcelona.
- Servicio de Endocrinología Pediátrica del Hospital Universitario Vall d’Hebron (CIBER de Enfermedades Raras (CIBERER) ISCIII) y el Laboratorio de Hormonas de Laboratoris Clínics Hospital Universitari Vall d’Hebron.
- Unidad de Errores Innatos del Metabolismo, Servicio de Neuropediatría y Sección de Gastroenterología Hepatología y Nutrición Pediátrica del Hospital Sant Joan de Déu.
- Unidad de Eritropatología, Departamento de Hematología y el Laboratorio de Eritropatología del Hospital Clínic.
- Servicio de Genética y el Servicio de Oncología y Hematología Pediátrica del Hospital Universitario Vall d’Hebron.
- Unidad de Enfermedades Infecciosas e Inmunodeficiencias de Pediatría y el Servicio de Inmunología del Hospital Vall d’Hebron.
- Sección de Hipoacusia Infantil y Centro de Implantes Cocleares, Servicio de Otorrinolaringología del Hospital Sant Joan de Déu, Esplugues de Llobregat.
- Agencia de Salud Pública del Departamento de Salud de la Generalitat de Cataluña.
- Fundación IDIBELL, Hospital Duran i Reynals de Barcelona.
Escuela Madrileña de Salud - Cribado Neonatal
tags: #programa #de #cribado #neonatal #fenilcetonuria #catalunya