Las mutaciones stop prematuro, también conocidas como mutaciones sin sentido, son alteraciones genéticas que dan lugar a una señal de detención prematura en el ARN mensajero (ARNm). Esta interrupción temprana en la traducción de las instrucciones genéticas conduce a la producción de proteínas truncadas o incompletas, las cuales, en muchos casos, no pueden llevar a cabo su función normal. Este fenómeno es una causa subyacente de diversas enfermedades genéticas y ciertos tipos de cáncer.
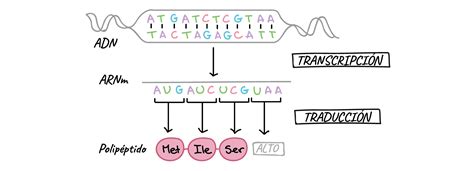
Mecanismo de las Mutaciones Stop Prematuro
En el proceso de síntesis de proteínas, el ARNm actúa como una plantilla que transporta las instrucciones para ensamblar una proteína. Las mutaciones sin sentido introducen un codón de terminación de traducción prematuro en esta plantilla. Este "codón de stop" actúa como una señal de bloqueo, haciendo que la maquinaria celular detenga la producción de la proteína antes de que esté completa. Como resultado, la proteína resultante es más corta de lo normal, o "truncada", y con frecuencia carece de la estructura o función necesarias para un correcto desempeño biológico.
Enfermedades Asociadas a Mutaciones Stop Prematuro
Una de cada cinco enfermedades causadas por mutaciones en un único gen se relaciona con estas proteínas incompletas o inacabadas. Algunas de las condiciones más conocidas incluyen:
- Fibrosis Quística (FQ): Aproximadamente el 10% de las personas con fibrosis quística en Estados Unidos tienen mutaciones raras, incluyendo las mutaciones sin sentido como W1282X, G542X, R553X, S1255X, R1162X y W1316X. Estas mutaciones impiden la producción de la proteína CFTR funcional.
- Distrofia Muscular de Duchenne: Otra enfermedad grave que puede ser causada por mutaciones stop prematuro.
- Síndrome de Alport (SA): Es una enfermedad hereditaria que afecta a las membranas basales, especialmente la membrana basal glomerular. Su prevalencia estimada es de 1/5.000 a 1/10.000 y se caracteriza por hematuria, sordera neurosensorial, lesiones oculares e insuficiencia renal crónica terminal (IRCT). En el SA, la alteración se localiza en la membrana basal glomerular, que está constituida por una red de colágeno tipo IV formada por trímeros de cadenas α3, α4, α5, codificadas por los genes COL4A3, COL4A4 y COL4A5. El SA se transmite mayoritariamente (80-85% de los casos) mediante herencia ligada al X (SALX) con mutaciones en el gen COL4A5. Por ejemplo, se ha descrito una mutación de frameshift, COL4A5 c.412delG, p.(Gly138Valfs*17), que conlleva el cambio de la pauta de lectura en el aminoácido glicina 138, dando lugar a la generación de un codón de terminación de traducción prematuro en la posición 184. Esta mutación se prevé que dará lugar a una proteína de tamaño anómalo; solo 183 aminoácidos en lugar de los 1.685 que presenta la proteína normal (cadena α5 del colágeno IV, proteína codificada por el gen COL4A5).
- Hidrocefalia Ligada al X: Es la más frecuente de las hidrocefalias congénitas y se debe a mutaciones en el gen L1CAM situado en el brazo largo del cromosoma X. Una mutación como la c.2239C>T (p.Gln747X) en el exón 18 del gen L1CAM, no descrita previamente, se ha identificado como patogénica debido a que trunca la proteína.
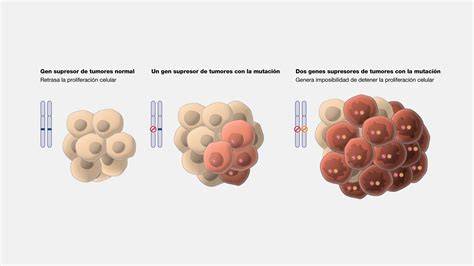
- Cáncer: Las señales de stop prematuro también se dan en genes supresores de tumores, cuya función es ayudar a controlar el crecimiento celular. Las señales de stop inactivan estos genes y así favorecen el desarrollo del cáncer.
Diagnóstico Genético y Correlación Genotipo-Fenotipo
El diagnóstico genético es una herramienta fundamental para confirmar el diagnóstico y conocer el mecanismo de herencia, lo que es crucial para el consejo genético. La mutación genética existente puede incluso orientar sobre el curso evolutivo de la enfermedad.
En el caso del Síndrome de Alport, el genotipo COL4A5 tiene un importante efecto predictor del curso de la enfermedad renal en los varones, condicionando la probabilidad de progresión a Insuficiencia Renal Crónica Terminal (IRCT) en la segunda década de la vida. Generalmente, las mutaciones truncantes tienen un peor pronóstico con respecto a las mutaciones missense (90% en grandes deleciones, nonsense, translocaciones; 70% en mutaciones de splicing; 50% en mutaciones missense). El genotipo COL4A5 tiene influencia a su vez en la sordera neurosensorial, presentando sordera a los 30 años el 90% de los varones con deleciones, mutaciones nonsense y de splicing, frente al 60% con mutaciones missense. De igual forma, pacientes con mutaciones truncantes o de splicing, desarrollarán alteraciones visuales de 2 a 4 veces más que los que presenten mutaciones missense. Esta correlación genotipo-fenotipo no es tan aparente en las mujeres, debido probablemente a los fenómenos de inactivación del cromosoma X alterado; sin embargo, es igualmente influyente ya que, por ejemplo, las mujeres con SALX y daño renal suelen presentar más frecuentemente mutaciones truncantes.
Estrategias Terapéuticas Innovadoras
El tratamiento de las enfermedades causadas por proteínas incompletas se centra en diversas estrategias:
Terapias de Supresión de Mutaciones sin Sentido
Estas terapias, como el fármaco PTC124 (Ataluren), ayudan a las células a ignorar o "leer a través" de las señales de stop que aparecen durante la producción de proteínas. Las células con tasas de lectura más altas producirán más proteínas completas o casi completas. Los ensayos clínicos han mostrado resultados prometedores, con una mejoría en la diferencia de potencial nasal en el 50-67% de individuos con al menos una mutación sin sentido en el gen CFTR en pacientes con fibrosis quística. Sin embargo, la efectividad de estos fármacos depende no solo de la mutación en sí, sino también del código genético que la rodea.
Mutaciones 🧬⚠️
Herramientas Predictivas: RTDetective
Un modelo computacional desarrollado por investigadores del Instituto de Investigación en Biomedicina (IRB Barcelona) y el Centro de Regulación Genómica (CRG), llamado RTDetective, puede predecir qué fármacos serán más efectivos para tratar enfermedades causadas por mutaciones que provocan proteínas truncadas. Este modelo se basa en un análisis extensivo de datos, evaluando la eficacia de ocho fármacos diferentes en 5.800 señales de stop prematuras causantes de enfermedades. Este tipo de herramientas abren nuevas vías para la medicina personalizada, permitiendo asignar el fármaco más prometedor según las mutaciones específicas de cada paciente.
Terapia de Ácido Ribonucleico Mensajero (ARNm)
Esta terapia, un posible tratamiento para todas las personas con fibrosis quística (incluidas aquellas con mutaciones sin sentido y raras), proporcionaría una nueva copia correcta del ARNm de la CFTR a las células, lo que les permitiría producir la proteína CFTR sana. Actualmente, se está desarrollando como tratamiento inhalado dirigido a los pulmones y se evalúa en ensayos clínicos en adultos.
Terapia Génica (Transferencia Génica)
La terapia génica es otro enfoque que podría funcionar para cualquier persona con fibrosis quística, independientemente de sus mutaciones. Consiste en proporcionar una nueva copia correcta del gen CFTR (ADN) a las células. Al igual que la terapia de ARNm, se está desarrollando como un tratamiento inhalado.
Terapia con Oligonucleótido Antisentido (ASO)
La terapia con ASO se está explorando para corregir los efectos de mutaciones raras, como las mutaciones de empalme, que alteran la producción de ARNm. Se están realizando inversiones significativas para apoyar ensayos clínicos de ASO inhalados para personas con fibrosis quística que tienen la mutación de empalme 3849+10Kb C-to-T.
Edición de Genes
La edición de genes es una estrategia que edita permanentemente el ADN de una célula para corregir las mutaciones de la CFTR. Tiene el potencial de proporcionar un beneficio terapéutico permanente, a diferencia de la terapia de ARNm y la terapia génica no integradora, que son temporales. Sin embargo, esta tecnología se encuentra en una etapa muy temprana de desarrollo y presenta riesgos y desafíos considerables.
La investigación continua y el desarrollo de estas terapias ofrecen esperanza para el tratamiento de enfermedades genéticas causadas por mutaciones stop prematuro, marcando un avance hacia la medicina personalizada y más efectiva.
tags: #mutaciones #stop #prematuro