El síndrome de progeria de Hutchinson-Gilford es un trastorno genético progresivo y extremadamente raro que provoca una aceleración del envejecimiento en niños. Aunque los bebés nacen con un aspecto saludable, durante los dos primeros años de vida comienzan a manifestar signos físicos que se asemejan al envejecimiento humano normal, pero en una etapa muy temprana de la vida. Esta condición, que afecta aproximadamente a 1 de cada 4 a 20 millones de recién nacidos, conduce a una muerte prematura, generalmente debido a complicaciones cardiovasculares.
Causas genéticas y el papel de la progerina
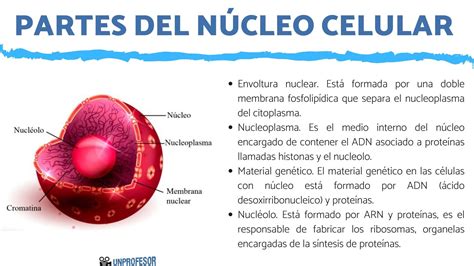
La enfermedad es causada por una mutación esporádica ("de novo") en el gen LMNA, que codifica la proteína lámina A, responsable del andamiaje molecular del núcleo celular. Esta mutación genera una versión aberrante y tóxica denominada progerina.
- La progerina provoca inestabilidad nuclear a partir de la división celular.
- La acumulación de esta proteína causa la degeneración acelerada de diversos tejidos, como huesos, músculos, piel y vasos sanguíneos.
- En la mayoría de los casos, no se transmite de padres a hijos; es un evento genético aleatorio.
Síntomas característicos
El proceso de envejecimiento se manifiesta de manera progresiva. Los signos más comunes incluyen:
- Retraso en el crecimiento: Deficiencia marcada durante el primer año de vida.
- Características craneofaciales: Cabeza grande para el tamaño de la cara (macrocefalia), mandíbula pequeña (micrognacia), cara estrecha y nariz en forma de pico.
- Alteraciones físicas: Calvicie (alopecia), pérdida de cejas y pestañas, piel seca, delgada y descamativa (similar a la esclerodermia).
- Problemas musculoesqueléticos: Estatura baja, rango de movimiento limitado y retardo en la formación de los dientes.
Diagnóstico y complicaciones de salud
El diagnóstico suele realizarse mediante un examen físico y pruebas genéticas para detectar cambios en el gen LMNA. Los especialistas deben vigilar estrechamente la salud del paciente debido a riesgos críticos:
| Condición | Impacto en el paciente |
|---|---|
| Ateroesclerosis temprana | Endurecimiento y engrosamiento de las arterias, limitando el flujo sanguíneo. |
| Problemas cardíacos | Principal causa de muerte; riesgo elevado de ataques cardíacos. |
| Accidentes cerebrovasculares | Riesgo derivado de la fragilidad vascular prematura. |
| Resistencia a la insulina | Alteración metabólica asociada a la progerina. |
Tratamiento y esperanza de vida
Aunque actualmente no existe una cura definitiva, el lonafarnib, un inhibidor oral de la farnesiltransferasa, ha sido aprobado como el primer tratamiento farmacológico capaz de prolongar la supervivencia de los pacientes. Adicionalmente, el uso de aspirina y estatinas puede ayudar a proteger contra eventos cardiovasculares.
La esperanza de vida promedio es de aproximadamente 14 a 15 años, aunque algunos pacientes han superado los 20 años. La investigación científica actual, incluyendo técnicas de edición genética como CRISPR y estudios con modelos murinos (ratones), busca revertir la mutación responsable, ofreciendo una esperanza a largo plazo para mejorar la calidad y duración de vida.
Fallece niña que padecía de envejecimiento prematuro | Al Rojo Vivo | Noticias Telemundo
Otros síndromes progeroides
El término "progeria" a veces se utiliza de forma genérica para otros síndromes de envejecimiento acelerado, los cuales pueden tener orígenes hereditarios:
- Síndrome de Werner: Conocido como la "progeria del adulto", se manifiesta tras la pubertad.
- Síndrome de Cockayne: Trastorno recesivo que causa retraso grave del crecimiento y fotosensibilidad.
- Síndrome de Rothmund-Thomson: Vinculado a una mayor susceptibilidad al cáncer debido a defectos en la reparación del ADN.