Las enfermedades congénitas del metabolismo (ECM) son un grupo de trastornos genéticos que resultan de alteraciones bioquímicas en la estructura o función de una proteína. Estas proteínas pueden actuar como enzimas, hormonas, receptores-transportadores de membrana celular o formar parte de organelas celulares como lisosomas o peroxisomas. La diversidad en la función y el grado de afectación de la proteína alterada da lugar a una gran heterogeneidad clínica, característica destacada de estos errores innatos del metabolismo (EIM).
Aspectos Generales de las Enfermedades Congénitas del Metabolismo
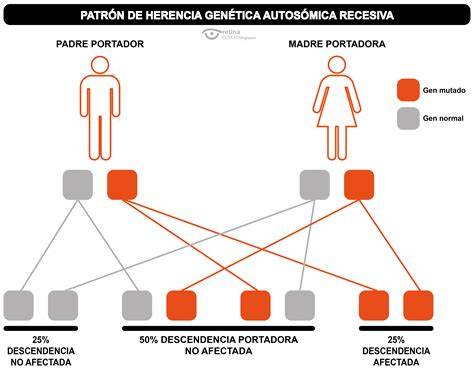
La mayoría de las ECM son de herencia autosómica recesiva, con un número limitado de portadores asintomáticos, aunque también existen formas de herencia autosómica dominante o ligada al cromosoma X. Individualmente, estas enfermedades son poco frecuentes; sin embargo, en su conjunto, se han descrito más de 500 enfermedades metabólicas hereditarias que pueden afectar a 1 de cada 500 recién nacidos. Algunas, como ciertas hipoglucemias o dislipemias, tienen una frecuencia de alrededor de 1/500 recién nacidos. La carga sanitaria que representan es significativa, debido a su elevada frecuencia global y a las repercusiones para el paciente, la familia y la sociedad.
Mecanismos Fisiopatológicos de las ECM
Las alteraciones en los EIM se deben a las consecuencias del error congénito del metabolismo que desencadena procesos fisiopatológicos. Un bloqueo metabólico provoca el acúmulo de un sustrato sin metabolizar y, simultáneamente, la deficiencia del producto que no se elabora a partir del punto de la alteración enzimática. Es importante considerar matizaciones útiles para el manejo terapéutico:
- Cuando el defecto enzimático se localiza en la membrana celular, la fisiopatología se centra en la alteración de los mecanismos de membrana, lo que origina una pérdida renal, intestinal o combinada de determinadas sustancias.
- Si el defecto enzimático está en una organela celular (lisosoma, peroxisoma), la consecuencia principal es el acúmulo intracelular de ciertas sustancias, que pueden o no detectarse en análisis de líquidos orgánicos.
- Un defecto enzimático en la vía de activación de una vitamina (coenzima) puede causar problemas metabólicos que, en ocasiones, se resuelven con megadosis de la vitamina, aunque se requieren dosis "farmacológicas" de la forma inactiva para lograr un efecto similar.
- Cuando la alteración corresponde a una proteína receptora-transportadora de membrana, las manifestaciones clínicas dependen del transporte alterado y del órgano o célula afectada.
Clasificación de los Errores Congénitos del Metabolismo
Dada su gran heterogeneidad génica y clínica, la clasificación de los EIM es compleja. Sin embargo, con fines prácticos y didácticos, se pueden agrupar según el momento de inicio de los síntomas y la forma de presentación clínica:
Errores Congénitos del Metabolismo Intermediario
Estos trastornos afectan a enzimas en las vías metabólicas que transforman proteínas, carbohidratos y lípidos en equivalentes reducidos para la producción de ATP en el sistema de fosforilación oxidativa mitocondrial.
- Tipo “intoxicación”: Predomina el acúmulo de una sustancia tóxica. Se manifiestan tras un período neonatal asintomático con rechazo del alimento, vómitos, somnolencia, convulsiones y coma. Ejemplos incluyen trastornos del metabolismo de aminoácidos, ciclo de la urea, acidurias orgánicas, intolerancias a carbohidratos, y porfirias. Un ejemplo son las hiperfenilalaninemias, donde la fenilalanina (Phe), un aminoácido esencial, se acumula debido a un defecto en su hidroxilación a tirosina, que requiere la fenilalanina hidroxilasa (PheOH) y su cofactor tetrahidrobiopterina (BH4).
- Tipo “déficit energético”: Predomina la deficiencia de producción de energía por trastornos mitocondriales o citoplasmáticos. Se manifiestan con un cuadro multisistémico general y progresivo, a veces de origen prenatal, que incluye hipotonía, cardiomiopatía, trastorno del sistema nervioso, hepatopatía o neuropatía. Esto puede deberse a defectos en la glucólisis, glucogenólisis, neoglucogénesis, hiperinsulinismos, defectos de la síntesis de creatina, acidemias lácticas, defectos de la fosforilación oxidativa mitocondrial (OXPHOS) y trastornos de la beta oxidación.
Errores Congénitos del Metabolismo de las Organelas Celulares
Estos trastornos implican una alteración orgánica o funcional de organelas intracelulares responsables del metabolismo de moléculas complejas. El depósito progresivo de estas moléculas no metabolizadas se manifiesta como enfermedades degenerativas que pueden afectar a cualquier órgano y presentarse a cualquier edad. Aquí se incluyen las enfermedades lisosomales, peroxisomales, defectos de glicosilación, defectos de la síntesis de colesterol y defectos de la síntesis de alfa-1-antitripsina.
Otros Errores Congénitos del Metabolismo
Debido a la complejidad de las vías metabólicas y al avance del conocimiento, se identifican constantemente nuevos errores metabólicos que no encajan en las clasificaciones anteriores.
Metabolismo celular
Enfermedades Raras y su Relevancia
Las Enfermedades Raras (ER), definidas por una prevalencia baja (<1 entre 2.000 recién nacidos), han recibido apoyo institucional a través de organizaciones como NORD (National Organization for Rare Diseases) en EE. UU., EURORDIS en Europa y FEDER en España. Este apoyo fomenta la investigación y el desarrollo de nuevos fármacos, aunque la atención integral a estos pacientes es compleja y requiere la colaboración de diversos profesionales de la salud.
El Papel del Pediatra en las ECM
El médico, especialmente el pediatra, tiene un rol crucial en la cobertura de las necesidades asistenciales de pacientes con ER. El desarrollo de nuevas tecnologías de análisis genético y bioquímico ha abierto nuevas posibilidades diagnósticas y terapéuticas, que se espera aumenten en el futuro. El aprovechamiento de estas posibilidades dependerá en gran medida de la implicación del pediatra, tanto del especializado en metabolismo, genética o dismorfología, como del pediatra de atención primaria.
Las ECM son un grupo paradigmático dentro de las ER. A diferencia de otras especialidades que tienen un pequeño porcentaje de pacientes con ER, los expertos en ECM asumen una patología enormemente diversa, compuesta por un elevadísimo porcentaje de ER. Una singularidad de las ECM es que su base molecular es conocida en la mayoría de los casos, lo que permite el diagnóstico prenatal en poblaciones de riesgo y el diagnóstico neonatal para la población general. Esto ha posibilitado programas de medicina preventiva para un diagnóstico y tratamiento precoz, junto con el consejo genético oportuno. Aunque ECM y ER no son conceptos equiparables, las ECM son su mejor ejemplo como grupo ya perfectamente caracterizado. Los avances en biología molecular y bioquímica permiten que muchas ER no caracterizadas se clasifiquen ahora como ECM, como el síndrome de Smith-Lemli-Opitz. Por ello, uno de los mayores retos de las ER de origen idiopático es investigar su causa primigenia, la única manera de actuar eficazmente en medicina preventiva y curativa.
Pruebas Prenatales y Preconcepción
El embarazo es el período de desarrollo del feto en el útero materno. Una variedad de pruebas de laboratorio clínico se utilizan antes y durante el embarazo para proporcionar información útil desde el inicio del embarazo hasta los primeros días de vida del recién nacido.
Propósitos de las Pruebas Prenatales
Las pruebas prenatales tienen como objetivo detectar y diagnosticar cualquier problema que pueda afectar la salud de la madre o del bebé, identificar y abordar problemas a medida que surjan, y evaluar el riesgo de trastornos genéticos en el bebé, como aneuploidías (variaciones en el número de cromosomas) o variantes genéticas. Estas pruebas se realizan a partir de sangre materna o mediante técnicas invasivas como la amniocentesis o la biopsia de corion.
Algunas pruebas se realizan antes del embarazo y en momentos específicos del mismo; otras se solicitan para detectar y tratar enfermedades o problemas que surgen durante el embarazo. También existen pruebas para mujeres con riesgo aumentado por edad u otros factores, y algunas se eligen selectivamente según los antecedentes médicos personales y familiares de la mujer y su pareja.
Pruebas Previas a la Concepción (Preembarazo)
Idealmente, antes de concebir, una pareja debería consultar a un médico para evaluar su historia médica personal y familiar. Se pueden recomendar pruebas genéticas si hay antecedentes de enfermedades hereditarias, o pruebas para detectar infecciones que puedan suponer un riesgo para la futura madre y el feto. Las parejas con dificultades para concebir pueden beneficiarse de pruebas en la evaluación de infertilidad.
Ejemplos de Pruebas Genéticas para Enfermedades Hereditarias:
- Estudio genético de trastornos de la hemoglobina o hemoglobinopatías: La hemoglobina transporta oxígeno. Alteraciones en los genes que la sintetizan pueden causar talasemias (insuficiente producción de hemoglobina normal) o hemoglobinopatías (hemoglobina alterada que no funciona correctamente), como la anemia de células falciformes. Si ambos progenitores son portadores, el riesgo de que el hijo padezca la enfermedad es mayor. Estas enfermedades son más comunes en ciertos grupos étnicos (p. ej., anemia falciforme en África, talasemias en el Mediterráneo, África o Asia).
- Estudio del estado de portador de la fibrosis quística: La fibrosis quística es una alteración genética recesiva frecuente causada por dos variantes en el gen CFTR. Si un individuo hereda una copia alterada y otra normal, es portador asintomático. La tasa más alta de portadores se encuentra entre caucásicos del norte de Europa y judíos Ashkenazi (1 de cada 20 a 25 personas). Si ambos progenitores son portadores, el hijo tiene un riesgo significativo de desarrollar la enfermedad. Un cribado neonatal inicial de Tripsina Inmunoreactiva (TIR) seguido de una prueba bioquímica o genética confirma el diagnóstico.
Otras Pruebas de Interés para la Futura Gestante o en el Primer Control Prenatal:
- Pruebas de inmunidad a la rubéola: La rubéola es un virus que puede causar defectos de nacimiento graves si una mujer no inmunizada se infecta durante el primer trimestre del embarazo. Se analiza la presencia de anticuerpos en sangre. Si no hay inmunidad y la mujer no está embarazada, se administra la vacuna. Las mujeres embarazadas no deben vacunarse con la vacuna de virus vivos atenuados.
- Virus de la inmunodeficiencia humana (VIH): La prueba detecta anticuerpos contra el VIH. Es crucial para una mujer infectada conocer los riesgos de transmisión al feto y los efectos del embarazo en su salud. Los tratamientos durante el embarazo minimizan la transmisión al bebé. En mujeres con conductas de riesgo, se recomienda realizar la prueba varias veces durante el embarazo.
- Gonorrea, clamidia y sífilis.
- Citología vaginal.
- Cribado de los virus de la hepatitis B y hepatitis C.
- Virus varicela zóster.
Además, es fundamental un control estricto para mujeres con diabetes o hipertensión antes y durante el embarazo. Las mujeres con diabetes deben realizarse la prueba de hemoglobina glicada unos 3 o 4 meses antes del embarazo, ya que los defectos congénitos asociados a la diabetes ocurren al principio del embarazo. El control adecuado de la glucosa previene trastornos fetales y abortos. También es importante el control de mujeres con enfermedades tiroideas (hipotiroidismo o hipertiroidismo) y aminoacidopatías como la fenilcetonuria.
Pruebas Genéticas y Ascendencia Étnica
Muchas enfermedades están relacionadas con cambios en el código genético, aunque la mayoría son raras. Las variantes en genes específicos pueden impedir o alterar el correcto funcionamiento de las proteínas, causando enfermedades. Estas variantes pueden ser recesivas o dominantes, y localizarse en autosomas o cromosomas sexuales (X e Y). Algunas variantes se han transmitido en familias específicas y son más frecuentes en individuos de cierta ascendencia étnica.
Las pruebas genéticas son una elección personal y pueden realizarse antes del embarazo para saber si la mujer y su pareja son portadores. Muchas veces, las pruebas se inician en la mujer y solo se extienden a la pareja si ella es portadora. Se recomienda el consejo genético para determinar las pruebas más apropiadas según el origen étnico y los antecedentes familiares.
Por ejemplo, las personas de ascendencia judía Ashkenazi (Europa del Este) tienen un mayor riesgo de ser portadores de genes para enfermedades como la de Tay-Sachs, Gaucher, Canavan y disautonomía familiar. Estas enfermedades genéticas recesivas ocurren cuando ambos padres son portadores de una variante y el hijo hereda dos copias de la variante patológica.
- En la enfermedad de Tay-Sachs y Canavan, se acumula una sustancia en el cerebro, impidiendo el desarrollo normal. No tienen cura conocida. Los niños con Tay-Sachs rara vez viven más de cinco años; los de Canavan pueden vivir hasta la adolescencia temprana.
- La enfermedad de Gaucher tiene tres tipos, causando el almacenamiento de sustancia grasa en médula ósea, bazo e hígado. Un tipo es fatal, pero el más común no lo es y existen tratamientos.
- La disautonomía familiar es causada por un desarrollo incompleto de fibras nerviosas en los sistemas nerviosos autónomo y sensorial, con síntomas variados, siendo la falta de lágrimas durante el llanto el más notable.
tags: #test #actividad #respiratoria #embrion #judias