¿Qué es la Hemoglobina y sus Variantes?
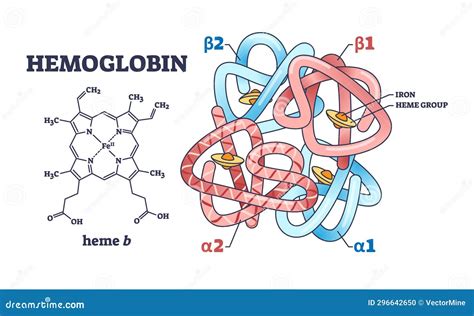
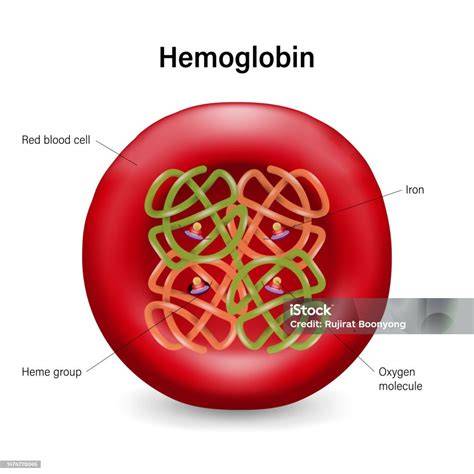
De forma genérica, los síndromes clínicos que resultan de las alteraciones de la hemoglobina (Hb) se conocen como hemoglobinopatías. La hemoglobina es un compuesto proteico que se encuentra en el interior de los glóbulos rojos y que contiene hierro; su función es el transporte del oxígeno por todo el cuerpo, de trasladar el dióxido de carbono para su eliminación en los órganos respiratorios y de la regulación del pH de la sangre. Está formada por el grupo hemo, que es la porción que contiene hierro, y por las cadenas de globina, que son proteínas. La proteína globina consta de cadenas de aminoácidos, que son como los "bloques de construcción" de las proteínas.
La molécula de Hb humana está formada por dos pares de cadenas de globina, y a cada una de ellas se une una molécula de hemo. Hay varios tipos diferentes de cadenas de globina, denominadas alfa (α), beta (β), delta (δ) y gamma (γ). Fisiológicamente, se forman seis variantes de hemoglobina:
- Tres variantes transitorias embrionarias: denominadas Hb Gower 1, Hb Gower 2 y Hb Portland.
- HbF (Hemoglobina Fetal): Es la que predomina en la vida fetal. Está compuesta por dos cadenas proteicas alfa (α) y dos cadenas gamma (γ) (α2γ2). Su producción disminuye poco después del nacimiento, siendo sustituida por la hemoglobina A, y alcanza el valor del adulto en uno o dos años, quedando solo en cantidades muy pequeñas. La HbF es la hemoglobina principal producida por el feto; su función es transportar el oxígeno de manera eficiente en un ambiente con poco oxígeno.
- HbA (Hemoglobina Adulta): Constituye más del 95% de la Hb del adulto. Contiene dos cadenas proteicas alfa (α) y dos cadenas beta (β) (α2β2).
- HbA2: También presente en un porcentaje menor (1-3,5%) en el niño y en el adulto. Supone aproximadamente el 2-3% de la hemoglobina en los adultos y contiene dos cadenas proteicas alfa (α) y dos cadenas delta (δ) (α2δ2).
Hemoglobinopatías: Una Visión General
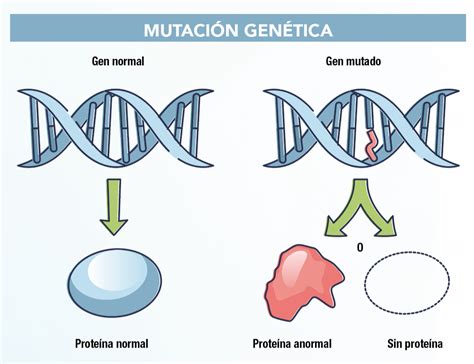
Los cambios genéticos (mutaciones) en los genes de la globina provocan alteraciones en la proteína de dicha globina, lo que puede producir problemas, tanto en la estructura de la hemoglobina como en la proporción o cantidad de las cadenas de la globina normales. Hay muchas variantes de Hb determinadas genéticamente (heredadas) y aunque la mayoría son inocuas, otras ocasionan alteraciones clínicas notables. Las hemoglobinopatías pueden agruparse en tres categorías fundamentales:
- Variantes estructurales de la Hb: Como la HbS (anemia falciforme o drepanocitosis). Se atribuyen a la sustitución de aminoácidos en las cadenas de globina. La mayoría son un hallazgo casual y clínicamente silentes, pero las que ocasionan enfermedad conllevan cambios en la estructura del tetrámero de Hb.
- Fallo en la síntesis de una cantidad adecuada de Hb normal (talasemias): Por defecto en la producción de una o más de las cadenas de globina. La clínica asociada surge de la combinación de una inadecuada síntesis de Hb y de la acumulación de cadenas de globina que no han podido formar el tetrámero. Esto causa anemia, microcitosis, eritropoyesis ineficaz y hemólisis. En la talasemia, la producción reducida de una de las cadenas de globina altera el equilibrio de las cadenas alfa y beta y provoca la formación de una hemoglobina anormal (talasemia alfa), o bien un aumento de los componentes menores de la hemoglobina, como HbA2 o HbF (talasemia beta).
- Fallo en el salto normal que se produce en el neonato de producir HbF a HbA: Conocido como persistencia hereditaria de hemoglobina fetal (HPFH).
Los glóbulos rojos que contienen una hemoglobina anormal no pueden transportar el oxígeno de manera eficiente y el organismo puede destruirlos antes de lo normal (hematíes con una supervivencia más corta), lo que resulta en una anemia hemolítica.
Persistencia Hereditaria de Hemoglobina Fetal (HPFH)
La persistencia hereditaria de la hemoglobina fetal (HPFH) es un grupo de enfermedades hereditarias raras en las que los valores de HbF aumentan en la edad adulta sin que existan los signos o características clínicas de la talasemia. Se observan diferentes mutaciones en los distintos grupos étnicos que causan la HPFH. Esta condición se debe a un fallo en el "apagado" de la producción de HbF después del nacimiento, manteniendo niveles elevados de hemoglobina fetal en la vida adulta.
Clasificación y Tipos
Existen diferencias fenotípicas, tanto en la cantidad de hemoglobina F producida como en la relación de las cadenas Gγ / Aγ que contienen. La mayoría de los casos de HPFH se deben a la pérdida de una cantidad variable de material genético que incluye generalmente los genes δ y β. La condición con deleción puede ser ampliamente dividida en:
- Gγ Aγ (δβ)0-PHHF
- Hb Kenya-PHHF
- Gγ Aγ (δβ)0-talasemia
- Gγ (Aγ δβ)0- talasemia
- (ε Gγ Aγ δβ)0-talasemia
También se han descrito muchas variantes en las que la mutación de una única base dentro o fuera del grupo de genes γ−δ−β origina el trastorno. En estos casos, la producción de cadena γ deriva casi completamente de uno de los dos genes γ, y el gen β sobre el cromosoma afecto está expresado de forma correcta.
Según la distribución de la HbF en los hematíes, determinado por la técnica de elución ácida de Kleihauer, se pueden distinguir dos formas de HPFH:
- HPFH homogénea o pancelular: Con aumento uniforme de HbF en todos los hematíes.
- HPFH heterocelular: En la cual solo una subpoblación de glóbulos rojos contiene HbF.
Rol Protector de la HbF en la Anemia Falciforme
Una mutación del sexto codón del gen de la β-globina provoca la síntesis de una hemoglobina anormal, la hemoglobina S (HbS), que causa la anemia falciforme. Esta rara condición de persistencia de hemoglobina fetal es poco frecuente en individuos con anemia de células falciformes. Sin embargo, la hemoglobina fetal tiene un papel protector en el periodo neonatal y en los primeros meses de vida de los niños con anemia de células falciformes.
En pacientes con anemia falciforme y HbF elevada a menudo tienen una enfermedad más leve, ya que la hemoglobina F inhibe la formación de células falciformes en los glóbulos rojos. Se ha observado que, si el nivel de hemoglobina fetal es ligeramente superior al de la hemoglobina falciforme, se revierte el efecto de falciformación hasta que los niveles de hemoglobina falciforme superan a los de la hemoglobina fetal. Esto sugiere que la persistencia de hemoglobina fetal actúa inhibiendo la polimerización de la hemoglobina falciforme, lo que explica su potencial efecto beneficioso. Un caso clínico de anemia de células falciformes con persistencia de hemoglobina fetal en una paciente pediátrica femenina mostró esplenomegalia moderada sin crisis vaso-oclusivas dolorosas, infecciones o complicaciones agudas o crónicas, lo que subraya este efecto protector.
Bases Genéticas de las Hemoglobinopatías y la HPFH
Los genes que codifican las cadenas polipeptídicas que forman las hemoglobinas fetales y del adulto han sido estudiados y se conocen bastante. Son cuatro los genes que codifican las cadenas de globina alfa y dos genes (cada uno) codifican las cadenas de globina beta, delta y gamma. Las mutaciones pueden ocurrir en los genes de globina alfa o beta.
Patrones de Herencia
Las mutaciones en el gen beta se heredan principalmente de forma autosómica recesiva. Esto significa que la persona debe tener dos copias genéticas alteradas, una de cada progenitor, para tener una enfermedad relacionada con una variante de la hemoglobina.
- Heterocigota: Si se hereda un gen beta normal y un gen beta anormal, la persona es heterocigota para la hemoglobina anormal y se le consideraría como portadora. El gen anormal se puede transmitir a los descendientes biológicos, pero generalmente no causa síntomas ni problemas de salud significativos en el portador.
- Homocigota: Si se heredan dos genes beta anormales del mismo tipo, la persona produciría la variante de hemoglobina asociada y puede tener algunos síntomas y posibles complicaciones. La gravedad de la enfermedad depende de la mutación genética y varía de una persona a otra.
- Doble Heterocigota o Heterocigota Compuesta: Si se heredan dos genes beta anormales de diferentes tipos, la persona afectada normalmente tendría síntomas relacionados con una o ambas variantes de la hemoglobina que produce.
Mecanismos Moleculares de la HPFH
Un estudio internacional ha identificado mutaciones en regiones reguladoras de genes supresores de la expresión de la hemoglobina fetal que dan como consecuencia la expresión de esta en el adulto. Los investigadores descubrieron que estos individuos presentaban mutaciones en una región específica del promotor del gen que codifica para la globina gamma, necesaria para la formación de la hemoglobina fetal.
Las mutaciones en esta región del promotor impedían la unión de importantes reguladores de la transcripción como las proteínas BCL11A o ZBTB7A y, por tanto, evitaban el silenciamiento del gen de la gamma globina. Esta alteración en el silenciamiento del gen de la hemoglobina fetal podría evitar algunas de las hemopatías más frecuentes, como la beta-talasemia y la anemia falciforme.
Métodos Diagnósticos de Hemoglobinopatías
La investigación de los pacientes con sospecha de sufrir una hemoglobinopatía debe incluir una anamnesis completa con antecedentes familiares, exploración física y análisis de laboratorio. Las pruebas se definieron ya en 1975 por un panel de expertos del Comité Internacional para la Estandarización en Hematología e incluyen:
- Contaje de serie roja con índices, Hb, hematocrito, frotis de sangre periférica, reticulocitos.
- Metabolismo del hierro, test de solubilidad, test de falciformación.
- Cuantificación de HbA2 y HbF.
- Electroforesis (EF) de Hb a pH alcalino.
Si la Hb detectada es inestable o con afinidad por el oxígeno alterada, hay que añadir el test de estabilidad térmica (por calor) y química (isopropanol). De este modo, se puede hacer un diagnóstico fiable en la mayoría de los casos, aunque a veces hay que recurrir a técnicas más sofisticadas.
Electroforesis de Hemoglobina
La electroforesis de hemoglobina es un análisis de sangre que usa una corriente eléctrica para separar los tipos normales y los tipos anormales de hemoglobina en la sangre. Los tipos de hemoglobina tienen una carga eléctrica diferente y se mueven a velocidades distintas, permitiendo su detección y cuantificación.
Electroforesis en acetato de celulosa a pH alcalino
Rutinariamente se realiza este tipo de EF a pH 8,4-8,6 usando una membrana de acetato de celulosa como sustrato. Es un método simple, rápido y sensible que detecta las variantes de Hb más comunes, siendo tradicionalmente la técnica más utilizada para la evaluación inicial. A pH alcalino, la Hb es una proteína cargada negativamente y migra hacia el ánodo (+). Las variantes de Hb con distintas cargas en su superficie se separan de la HbA, obteniéndose una separación de las HbC, S, F, A y J. Sin embargo, puede ser difícil detectar bandas menores como Hb Constant Spring, HbA2, Hb Bart y HbH. No es posible diferenciar entre HbS, D y G, ni entre HbC, E y O, requiriendo análisis adicionales como la EF en agar citrato o isoelectroenfoque.
Electroforesis a pH ácido
Es muy efectiva en la detección inicial de variantes de Hb en combinación con la anterior. La EF en agar citrato se realiza a pH 6. Diferencia a la HbC, S, A y F; las HbD, E, G, lepore, H y J corren igual que la A, y la Bart's se sitúa en la misma posición que la F.
Cromatografía Líquida de Alta Resolución (HPLC)
Aunque las EF son muy utilizadas, en la actualidad muchas veces están desplazadas por la cromatografía líquida de alta resolución (HPLC), que es muy útil para cuantificar de forma rápida HbA2 y HbF, así como para identificar variantes estructurales. Este método es imprescindible cuando se trata de analizar gran cantidad de muestras en poco tiempo, como en el caso del cribado neonatal de anemia falciforme. El procedimiento es muy rápido, exacto y reproducible.
Estimación e Interpretación de HbA2 y HbF
El aumento en la HbA2 es característico de la β-talasemia heterocigota. Se pueden hacer estimaciones tras elución desde una EF en acetato de celulosa o por cromatografía. Las cantidades más altas de lo normal de hemoglobina A2 y de hemoglobina F pueden significar que hay una forma leve de talasemia. Un nivel muy bajo de hemoglobina A y un nivel alto de hemoglobina F pueden indicar una forma más grave de talasemia.
Variantes Estructurales Comunes y Combinaciones Clínicamente Relevantes
Se han documentado varios cientos de variantes de hemoglobina, pero solamente unas pocas son frecuentes y clínicamente significativas.
- Hemoglobina S: Es la hemoglobina principal en las personas homocigotas con enfermedad de células falciformes. Hace que los glóbulos rojos se deformen, disminuyendo su supervivencia. Una sola copia (rasgo drepanocítico) generalmente no causa síntomas significativos, excepto si se combina con otra mutación.
- Hemoglobina C: Los portadores heterocigotos de HbC son asintomáticos. La enfermedad de la hemoglobina C (en homocigotos) es rara y relativamente leve, produciendo un poco de anemia hemolítica y un aumento del tamaño del bazo.
- Hemoglobina E: Es una de las variantes de cadena beta más comunes en el sudeste asiático. Los homocigotos para la HbE suelen tener una anemia hemolítica leve y glóbulos rojos microcíticos.
Combinaciones de Hemoglobinopatías y el Impacto de la HbF
Una persona también puede heredar dos genes anormales diferentes, uno de cada progenitor, lo que se conoce como heterocigoto compuesto o doblemente heterocigoto. Estas combinaciones pueden ser clínicamente significativas, y la presencia de HbF puede modular la severidad:
- Enfermedad de la hemoglobina SC: Resulta de la herencia de un gen beta S y un gen beta C. Estos individuos tienen una anemia hemolítica leve y aumento moderado del bazo. Pueden desarrollar complicaciones vaso-oclusivas, pero la mayoría de los casos son menos graves que la anemia falciforme pura.
- Síndrome de anemia falciforme-enfermedad de la hemoglobina D: Las personas con esta enfermedad han heredado una copia de los genes de hemoglobina S y una de hemoglobina D-Punjab. Pueden tener crisis falciformes ocasionales y anemia hemolítica moderada.
- Hemoglobina E-beta talasemia: La anemia puede variar en gravedad, de leve a grave, dependiendo de las mutaciones presentes.
- Hemoglobina S-beta talasemia: La enfermedad varía en su gravedad, dependiendo de la mutación de beta talasemia que se haya heredado. La talasemia de células falciformes beta+ tiende a ser menos grave que la talasemia de células falciformes beta0. Cuando un paciente adquiere un gen talasémico y un gen para una variante estructural del mismo tipo de cadena de globina, el porcentaje de la hemoglobina estructuralmente anormal aumenta, y la severidad clínica llega a ser como si fuera una homocigocidad para la hemoglobina anormal. Sin embargo, si la combinación genética no se asocia con un cuadro clínico especialmente severo, probablemente es porque el nivel de HbF es elevado, protegiendo de la falciformación, por lo que no suelen tener crisis vaso-oclusivas.
Hemoglobinopatías (Condiciones de la Sangre)
Implicaciones Clínicas y Potencial Terapéutico
Los signos y síntomas asociados con las variantes de hemoglobina pueden variar en tipo y gravedad, y son el resultado de un aumento en la destrucción (hemólisis) y una menor supervivencia de los glóbulos rojos, lo que producirá una anemia. Estos pueden incluir debilidad, fatiga, falta de energía, ictericia y palidez. En casos graves, se presentan episodios de dolor intenso, dificultad para respirar, bazo aumentado de tamaño, problemas de crecimiento en los niños o dolor en la parte superior del abdomen.
La detección de variantes de hemoglobina es fundamental en el cribado neonatal, ya que los bebés con variantes como la HbS pueden beneficiarse de la detección y el tratamiento precoz. También es importante en el estudio previo al embarazo en mujeres de alto riesgo y para identificar variantes en personas con anemia inexplicable o síntomas asociados.
La persistencia de hemoglobina fetal, al inhibir la formación de células falciformes, ofrece un potencial terapéutico significativo. Al entender los mecanismos moleculares que regulan el silenciamiento del gen de la gamma globina, como las proteínas BCL11A y ZBTB7A, se abren nuevas vías para el desarrollo de terapias génicas. Alterando el silenciamiento del gen de la hemoglobina fetal, se podrían evitar o mitigar algunas de las hemoglobinopatías más frecuentes y graves, ofreciendo una solución para enfermedades como la beta-talasemia y la anemia falciforme, que son de las enfermedades genéticas más prevalentes a nivel mundial.
tags: #persistencia #de #hemoglobina #fetal #en #adultos